Medizinprodukte müssen den rechtlichen Anforderungen der Medizinprodukteverordnung (EU) 2017/745 (MDR) entsprechen, um in der Europäischen Union vermarktet werden zu können. Aktuell werden weitreichende Änderungen der MDR diskutiert, die die Europäische Kommission vorgeschlagen hat.
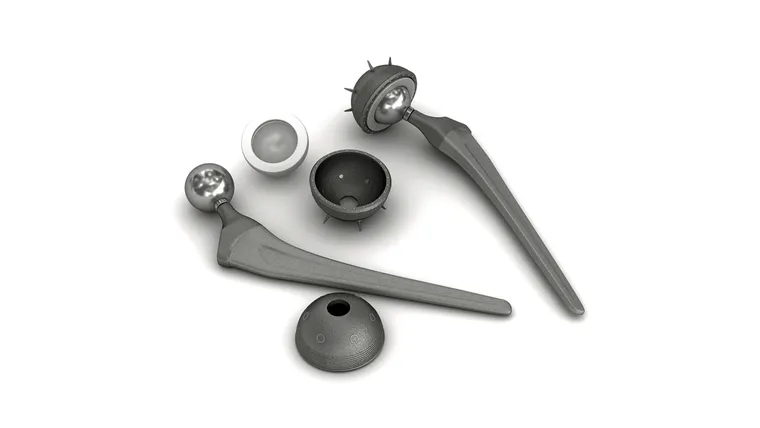
Mangelhafte Medizinprodukte wie Hüftimplantate mit hohem Metallabrieb oder toxischer Metallkorrosion, schadhafte Defibrillatorelektroden oder instabile Bandscheibenimplantate haben in der Vergangenheit viele Patientinnen und Patienten teilweise schwer geschädigt. Die Medizinprodukteverordnung (MDR), die 2017 in Kraft getreten ist, sollte die Grundlage schaffen, um solche Fälle künftig zu verhindern und Patientinnen und Patienten besser zu schützen.
Ziele der MDR
Mit der MDR sollten die regulatorischen Mängel der damals geltenden europäischen Medizinprodukterichtlinien (90/385/EWG und 93/42/EWG) behoben und ein hohes Gesundheitsschutzniveau bei der Verwendung von Medizinprodukten für Patientinnen, Patienten, Anwenderinnen und Anwender sichergestellt werden. Dieses Ziel sollte den gleichen Stellenwert erhalten wie das reibungslose Funktionieren des europäischen Binnenmarktes.
Die MDR definiert insbesondere höhere Anforderungen an klinische Nachweise, ein einheitliches, hohes Qualitätsniveau der prüfenden Benannten Stellen, die zuverlässige Rückverfolgbarkeit von Produkten bei Sicherheitsrisiken und eine höhere Transparenz durch eine zentrale Datenbank EUDAMED. In der Datenbank sollen alle zentralen Informationen zur CE-Zertifizierung und Überwachung von Medizinprodukten zusammenfließen.
Zeitverzug in der Umsetzung
Obwohl vor neun Jahren in Kraft getreten, läuft die Umsetzung der Medizinprodukteverordnung nur schleppend und ist längst noch nicht abgeschlossen. Ursprünglich vorgesehene Übergangsfristen für CE-Zertifikate wurden immer wieder verlängert – inzwischen teilweise sogar bis zum Jahr 2028. Die Fertigstellung der EUDAMED-Datenbank war ursprünglich für Mai 2020 vorgesehen. Bis heute fehlen jedoch noch wichtige Module, darunter z.B. eines zur Überwachung von Medizinprodukten nach ihrem Inverkehrbringen. Dieses soll zu mehr Transparenz beitragen und im Schadensfall eine bessere Nachverfolgbarkeit ermöglichen.
Hersteller kritisierten wiederholt, dass die gestiegenen regulatorischen Anforderungen erheblich mehr Zeit und Geld kosten. Sie warnten vor Versorgungsengpässen durch den Wegfall bestimmter Medizinprodukte. Bis heute gibt es keine systematisch erhobenen Daten, anhand derer sich transparent beurteilen lässt, ob und in welchem Ausmaß die MDR zu Versorgungsengpässen bei Medizinprodukten geführt hat.
Richtungswechsel geplant
Auch wenn die Umsetzung der MDR noch nicht abgeschlossen ist und ihre Wirkung längst nicht belastbar bewertet werden kann, zeichnet sich ein deutlicher Richtungswechsel ab. Hauptanliegen der Änderungsvorschläge der Europäischen Kommission scheint die Stärkung der Wettbewerbsfähigkeit europäischer Hersteller zu sein – insbesondere kleiner und mittlerer Unternehmen. Zahlreiche Erleichterungen und Vereinfachungen für Hersteller von Medizinprodukten machen deutlich, dass die Europäische Kommission den Wünschen der Hersteller weit entgegengekommen ist.
Geringere Sicherheit?
Die Einbindung von Benannten Stellen in die CE-Zertifizierung von Medizinprodukten mit mittlerem Risiko (IIa und IIb, z.B. Beatmungsgeräte, Infusionspumpen, Hörgeräte oder viele Katheter) soll verringert werden.
Fehlende bzw. nicht belastbare klinische Daten waren ein zentraler Kritikpunkt bei den Medizinprodukteskandalen. Daher wurde die Verpflichtung zur Durchführung klinischer Prüfungen bei Medizinprodukten mit einem hohen Risiko (Implantate sowie Produkte der Klasse III, z.B. Herzschrittmacher, künstliche Gelenke) in die MDR aufgenommen. Diese soll gekippt werden und die CE-Zertifizierung auf der Grundlage klinischer Daten vergleichbarer Konkurrenzprodukte wieder möglich sein.
Mit der MDR wurden verbindliche Fristen für die Überprüfungen der Hersteller durch die Benannten Stellen (Audits) eingeführt. Hintergrund war z.B. der Brustimplantateskandal, bei dem diese Audits als unzureichend eingeschätzt wurden. Auch hier senkt der Änderungsvorschlag das Sicherheitsniveau und sieht nun vor, die Zeit zwischen zwei Überwachungsaudits bei unauffälligen Produkten von 12 auf bis zu 24 Monate zu verlängern. Unangekündigte Audits sollen nicht mehr alle fünf Jahre, sondern nur anlassbezogen durchgeführt werden.
Und auch das schlägt die Europäische Kommission vor: CE-Zertifikate für Medizinprodukte sollen künftig in der Regel zeitlich unbegrenzt gültig sein statt wie bisher maximal fünf Jahre. Es liegt im Ermessen der jeweiligen Benannten Stelle, unter Berücksichtigung des Risikos eines Produktes über die Geltungsdauer der Zertifizierung zu entscheiden.
Auch sollen Hersteller nicht mehr verpflichtet werden, sicherheitsrelevante Produktinformationen bzw. Gebrauchsanweisungen auf ihrer Internetseite öffentlich zugänglich bereitzustellen.
Gesundheitseinrichtungen sind in der Regel verpflichtet, Patientinnen und Patienten nach Implantation eines Medizinproduktes einen Implantationsausweis (mit allen wichtigen Produktinformationen) auszustellen. Nur wenige Implantatgruppen waren bei Einführung der MDR davon ausgenommen. 2026 wurde diese Auflistung bereits erweitert, und durch den Änderungsvorschlag können künftig noch mehr Ausnahmen möglich werden.
Mehr Transparenz
Die Europäische Kommission regt zudem Regelungen an, die zu mehr Transparenz und Versorgungssicherheit beitragen könnten, wie die folgenden Beispiele zeigen.
Hersteller sollen künftig Sicherheitslücken in Medizinprodukten melden müssen, sobald diese für Cyberangriffe ausgenutzt werden können.
In Ausnahmefällen, wenn dies z.B. zum Schutz der öffentlichen Gesundheit notwendig ist, können Medizinprodukte ohne gültige CE-Zertifizierung mit Genehmigung der zuständigen Behörde zur Anwendung kommen. Zukünftig sollen solche nationalen Sonderzulassungen veröffentlicht und zeitlich limitiert werden.
Ausblick
Bevor weitreichende Änderungen auf den Weg gebracht werden, sollte zunächst eine belastbare Evaluation der MDR, ihrer Umsetzung und ihrer Auswirkungen durchgeführt und deren Ergebnisse abgewartet werden. Mögliche Anpassungen sollten auf einer soliden Datenbasis beruhen, gezielt erfolgen und stets dem übergeordneten Ziel des Schutzes der Patientensicherheit verpflichtet sein.
Medizinprodukte werden – auch durch die zunehmende Integration von Software – immer schneller weiterentwickelt. Dies führt zu einer schwer überblickbaren Modellvielfalt.
Weniger strenge gesetzliche Vorgaben könnten diese Entwicklung weiter verstärken. Ein nachhaltiges Gesundheitssystem braucht Medizinprodukte, deren Sicherheit und klinischer Nutzen nach dem aktuellen Stand der medizinischen und medizintechnischen Erkenntnisse belastbar geprüft und nachgewiesen sind. Dies gilt insbesondere für Implantate und andere Hochrisikoprodukte.
Die auf der Website des Bundesinstituts für Arzneimittel und Medizinprodukte (BfArM) veröffentlichten Herstellermaßnahmen, z. B. zu bestimmten Gelenkimplantaten, Herzschrittmachern, Herzklappen oder Stentsystemen, verdeutlichen, dass bereits geringfügige Änderungen an Material, Beschichtung, Größe oder Design schwerwiegende Vorkommnisse zur Folge haben können.
Insbesondere die Fertigstellung und vollständige Funktionsfähigkeit der Datenbank EUDAMED gehört dringend in den Fokus. Nur durch eine umfassende Datenbasis können Transparenz geschaffen, potenzielle Probleme frühzeitig erkannt und gezielte Lösungen entwickelt werden. Dabei muss insbesondere ein nutzerfreundlicher Zugang zu allen relevanten Informationen für Patientinnen und Patienten sowie Angehörige der Gesundheitsberufe gewährleistet sein.
Die Änderungsvorschläge der Europäischen Kommission geben in Teilen Anlass zu der Befürchtung, dass das formulierte Ziel eines hohen Sicherheitsniveaus abgeschwächt werden und neue Risiken entstehen könnten. Wann und in welchem Umfang sie umgesetzt werden, ist derzeit noch unklar.